

Chapitre 63 - Thrombopénie en soins critiques
Focus MÉDECINE INTENSIVE-RÉANIMATION
Situations de départ
- 90 Tache cutanée du nourrisson.
- 215 Anomalie des plaquettes.
- 217 Baisse de l’hémoglobine.
- 218 Diminution du taux de prothrombine (TP).
Items, hiérarchisation des connaissances
Item 214 – Thrombopénie chez l’adulte et l’enfant
| Rang | Rubrique | Intitulé | Descriptif |
| A | Définition | Connaître la définition d’une thrombopénie | |
| B | Éléments physiopathologiques | Connaître les principaux mécanismes de thrombopénie | Destruction ou consommation, défaut de production, séquestration |
| A | Diagnostic positif | Connaître les manifestations cliniques associées aux thrombopénies | Asymptomatique ou manifestations hémorragiques (dont signes de gravité ?) |
| A | Diagnostic positif | Connaître les caractéristiques cliniques d’un purpura thrombopénique | |
| B | Contenu multimédia | Photographie d’un purpura thrombopénique* | |
| A | Contenu multimédia | Photographie d’une bulle intrabuccale* | |
| A | Identifier une urgence | Connaître les signes de gravité et les urgences vitales devant une thrombopénie | Accidents cérébroméningés, hémorragies digestives ou génitales avec déglobulisation ? |
| A | Diagnostic positif | Savoir reconnaître une fausse thrombopénie | |
| A | Étiologie | Connaître les principales causes de thrombopénie chez l’enfant et l’adulte* | |
| A | Étiologie | Connaître la démarche diagnostique étiologique devant une thrombopénie de l’enfant et de l’adulte* | |
| B | Examens complémentaires | Connaître les indications du myélogramme devant une thrombopénie* | |
| A | Examens complémentaires | Examens à prescrire devant une thrombopénie de l’enfant et de l’adulte* | |
| B | Contenu multimédia | Fond d’œil* | Hémorragie |
Item 215 – Purpuras chez l’adulte et l’enfant
| Rang | Rubrique | Intitulé | Descriptif |
| A | Définition | Savoir définir et reconnaître un purpura* | Description sémiologique |
| A | Diagnostic positif | Savoir différencier un purpura vasculaire d’un purpura thrombopénique* | |
| A | Identifier une urgence | Apprécier la gravité d’un purpura | |
| A | Identifier une urgence | Savoir évoquer le diagnostic de purpura fulminans | |
| A | Diagnostic positif | Savoir effectuer un examen clinique chez un patient porteur d’un purpura* | |
| A | Diagnostic positif | Savoir prescrire les examens biologiques à effectuer en urgence devant un purpura* | |
| B | Diagnostic positif | Savoir prescrire les examens biologiques de première intention selon l’orientation diagnostique du purpura* | |
| A | Étiologie | Connaître les principales étiologies de purpura dont les causes infectieuses* | |
| A | Prise en charge | Connaître les mesures d’urgence devant un purpura | |
Introduction
A La thrombopénie est fréquente dans les situations critiques. La démarche diagnostique (et en particulier la place du myélogramme) dépend du contexte clinique. En dehors des hémopathies malignes, du purpura thrombopénique immunologique (PTI) et de l’hypersplénisme, non traités dans ce chapitre, il faut évoquer en priorité une coagulation intravasculaire disséminée (CIVD) et une cause médicamenteuse (mécanisme toxique ou immunoallergique). Le syndrome de microangiopathie thrombotique (MAT), comprenant le purpura thrombotique thrombocytopénique (PTT), le syndrome hémolytique et urémique (SHU) et les MAT secondaires, est rare mais doit être évoqué du fait de sa gravité et du caractère urgent de son traitement. La survenue d’une thrombopénie en cours d’hospitalisation chez un patient traité par héparine doit systématiquement faire évoquer une thrombopénie induite par l’héparine (TIH).
Vignette clinique
Madame D., 47 ans, est hospitalisée en réanimation pour un choc septique à point de départ urinaire avec une bactériémie à bacilles à Gram négatif. Ce matin, lors de la visite, la patiente présente une pression artérielle moyenne (PAM) à 60 mmHg sous noradrénaline, une diurèse de 400 mL/24 heures et des marbrures des genoux. Vous remarquez quelques taches violettes et plusieurs placards rouge foncé ne s’effaçant pas à la vitropression au niveau des extrémités ; les pouls périphériques sont perçus. La biologie met en évidence une thrombopénie à 45 · 109/L, l’hémoglobine est à 12 g/dL.
Vous suspectez une CIVD avec un purpura des extrémités. Vous complétez le bilan biologique par un bilan de coagulation comprenant TP, TCA, fibrinogène, D-dimères, facteur V, antithrombine.
Très rapidement, vous êtes appelé par le biologiste de votre laboratoire, qui confirme votre suspicion diagnostique. Le TP est abaissé à 30 %, le fibrinogène augmenté à 5,4 g/L, les D-dimères sont fortement augmentés et le facteur V est diminué. L’instabilité hémodynamique de votre patiente ne s’améliore pas malgré vos soins.
Votre prise en charge consiste alors à poursuivre le traitement étiologique déjà entrepris. Vous recontrôlez ensuite régulièrement le bilan biologique pour vérifier l’efficacité de votre traitement.
I. Comment établir le diagnostic de thrombopénie ?
Le diagnostic positif se réalise par une numération plaquettaire avec un tube EDTA.
La thrombopénie est classiquement définie par une numération plaquettaire inférieure à 150 · 109/L.
L’évolution du taux de plaquettes (diminution de 30 à 50 % du taux) permet également d’alerter le clinicien sur l’éventuelle apparition d’une thrombopénie. Ainsi, une décroissance des plaquettes de 400 · 109/L à 200 · 109/L en 24 heures a la même valeur pathologique qu’une thrombopénie.
Il convient d’éliminer les fausses thrombopénies (agrégation plaquettaire) : contrôler la numération plaquettaire sur un tube citrate permet de s’affranchir de cette erreur et est à réaliser lorsque la thrombopénie semble isolée et asymptomatique.
Manifestations cliniques et signes de gravité
La thrombopénie est associée à une augmentation du risque hémorragique.
La thrombopénie peut se manifester par des signes :
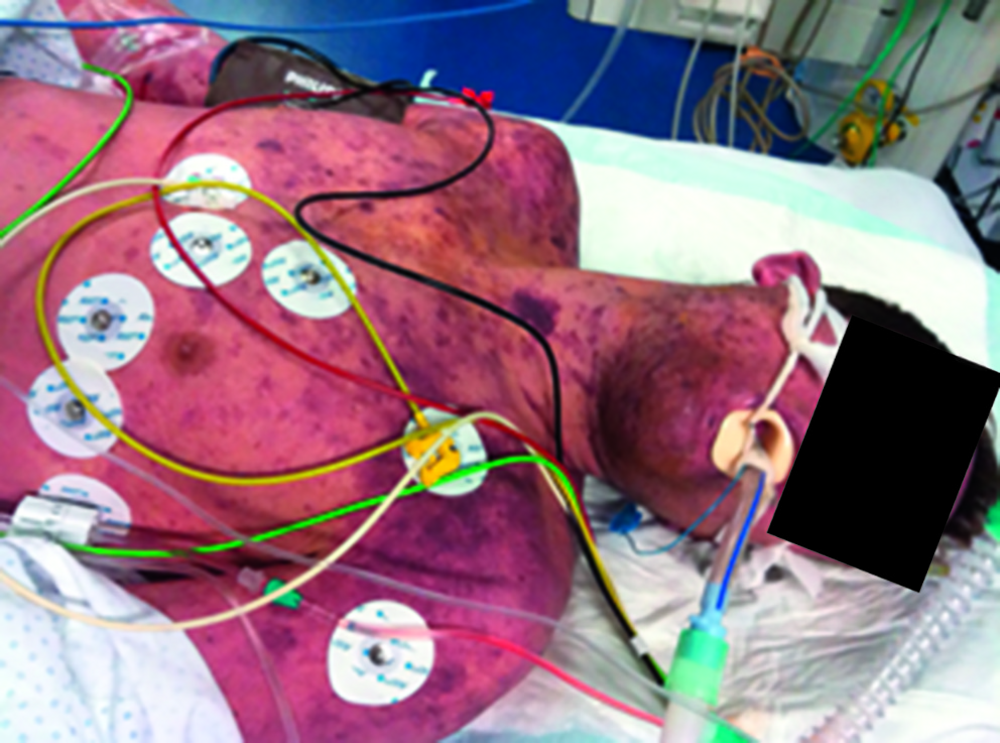
Fig. 63.1. A Purpura pétéchial et ecchymotique.
- cutanés (fig. 63.1) : purpura réparti sur l’ensemble de la peau : pétéchies ou ecchymoses, voire purpura nécrotique ;
- muqueux : bulles hémorragiques intrabuccales ;
- viscéraux : saignement digestif, saignement urinaire, saignement intracrânien…
La thrombopénie est considérée comme grave lorsque la numération plaquettaire est inférieure à 20 · 109/L ; le risque d’hémorragie spontanée augmente significativement en dessous de ce seuil. Les hémorragies spontanées intracérébrales sont rares et surviennent le plus souvent pour des thrombopénies < 10 · 109/L.
En cas de thrombopénie, il convient de rechercher systématiquement des signes de gravité :
- purpura cutanéomuqueux extensif, a fortiori nécrotique ;
- bulles hémorragiques endobuccales ;
- syndrome d’hypertension intracrânienne ;
- numération plaquettaire inférieure à 20 · 109/L.
Toutefois certaines étiologies de thrombopénie sont associées à un risque thrombotique :
- la CIVD due à un sepsis ou un choc septique : contrairement à la CIVD liée aux hémopathies, la CIVD du polytraumatisé ou du péri-partum, la CIVD septique se manifeste très rarement par des manifestations hémorragiques et elles sont, dans ce cas, tardives et associées à la défaillance multiviscérale ;
- la thrombopénie induite par l’héparine (TIH) ;
- la microangiopathies thrombotiques (MAT) ;
- le syndrome des antiphospholipides (SAPL).
A Quiz 1
Une patiente de 36 ans est adressée aux urgences pour une confusion avec un déficit moteur du membre supérieur droit. La température est à 39,1 °C. Le bilan biologique met en évidence une anémie à 7,9 g/dL et une thrombopénie à 29 · 109/L. Les leucocytes sont à 11 · 109/L. Le TP et le TCA sont normaux. La créatininémie est à 89 µmol/L. Le ionogramme et le bilan hépatique sont sans particularité.
Quel(s) diagnostic(s) évoquez-vous ? Que ne faut-il surtout pas faire ?
II. Quels examens complémentaires en urgence ?
Les examens complémentaires dépendent du tableau clinique et des orientations étiologiques.
A. Diagnostic positif
- Numération plaquettaire sur tube citrate : rechercher des agrégats plaquettaires si la thrombopénie est isolée et asymptomatique.
B. Diagnostic étiologique
Le bilan étiologique doit être adapté à l’anamnèse et à l’examen clinique. Il pourra comporter :
- bilan de coagulation à la recherche d’une CIVD (TP, fibrinogène, D-dimères, facteur V, antithrombine) ;
- bilan d’hémolyse (haptoglobine, LDH, schizocytes, bilirubine libre) : rechercher une MAT en cas d’anémie associée ;
- myélogramme : permet d’orienter vers l’étiologie centrale ou périphérique de la thrombopénie (n’est pas systématique en réanimation dès lors que la cause est évidente) ;
- recherche d’anticorps anti-PF4 (± test fonctionnel) : rechercher une TIH, selon score de probabilité « 4T » ;
- recherche des anticorps anti-phospholipides : rechercher un SAPL ;
- recherche des anticorps anti-HPA1a : rechercher d’un purpura post-transfusionnel.
C. Recherche de complications
- Recherche soigneuse d’hémorragies, extériorisées ou non.
- Envisager un scanner cérébral : pour éliminer une hémorragie intracrânienne en cas de symptômes neurologiques centraux.
A Quiz 2
Un patient de 65 ans hospitalisé pour la prise en charge de son cancer du poumon présente une pancytopénie à 8 jours de sa chimiothérapie. Ses autres antécédents sont une BPCO post-tabagique et une HTA. Le bilan biologique retrouve une atteinte sévère des trois lignées avec notamment une thrombopénie à 9 · 109/L. Le bilan de coagulation est normal.
Quelle est votre hypothèse étiologique concernant la thrombopénie ? Que proposez-vous ?
III. Quel est le raisonnement étiologique ?
Il existe trois grands types de thrombopénie :
- thrombopénie centrale en lien avec un défaut de production ;
- thrombopénie périphérique en lien avec un excès de destruction ou de consommation périphérique ;
- thrombopénie liée à un trouble de la distribution.
En réanimation, les étiologies sont souvent multiples et intriquées.
Le tableau 63.1 ci-dessous résumant les principales étiologies n’est pas exhaustif.
Tableau 63.1. A Causes de thrombopénie en réanimation (liste non exhaustive).
| Thrombopénie centrale | – Médicaments : chimiothérapie, antibiotiques, antiépileptiques… – Alcoolisme chronique – Infection : famille des herpes virus, VIH, tuberculose, parvovirus B19 – Carence en vitamines B9 et B12 – Hémopathie et cancer : infiltration médullaire, myélodysplasie, aplasie médullaire – Syndrome d’activation macrophagique |
| Thrombopénie périphérique | – Sepsis, choc septique, paludisme, virose – Polytraumatisme, chirurgie lourde – CIVD, syndrome hémorragique – MAT, HELLP syndrome – TIH – Thrombopénie médicamenteuse immunoallergique – Purpura thrombopénique immunologique – Thrombopénie par allo-immunisation (purpura post-transfusionnel) – Circulation extracorporelle |
| Thrombopénie de maldistribution | – Splénomégalie (notamment la cirrhose) – Remplissage vasculaire, transfusion massive sans apport de plaquettes |
La démarche diagnostique (fig. 63.2) devant une thrombopénie d’évolution aiguë n’est pas la même que celle à adopter devant une thrombopénie d’évolution ancienne. Il est nécessaire de rechercher un diagnostic pouvant mettre en jeu le pronostic vital du patient, en premier lieu la CIVD, en réalisant un bilan de coagulation. Même s’il est rare, la présence d’une anémie associée doit faire évoquer un syndrome de MAT et nécessite la réalisation d’un bilan d’hémolyse (haptoglobine, LDH, schizocytes, bilirubine libre).
La CIVD et les MAT sont deux entités graves et nécessitent un diagnostic précoce et un traitement urgent.
Il faut également comprendre que la CIVD a de nombreuses étiologies et que toute thrombopénie au cours d’un sepsis n’est pas synonyme de CIVD. La thrombopénie isolée est fréquente au cours du sepsis.
La survenue d’une thrombopénie en cours d’hospitalisation chez un patient traité par héparine doit systématiquement faire évoquer une thrombopénie induite par l’héparine.
En dehors d’éléments de contexte ou de signes cliniques orientant fortement vers un diagnostic, un myélogramme doit être réalisé rapidement.
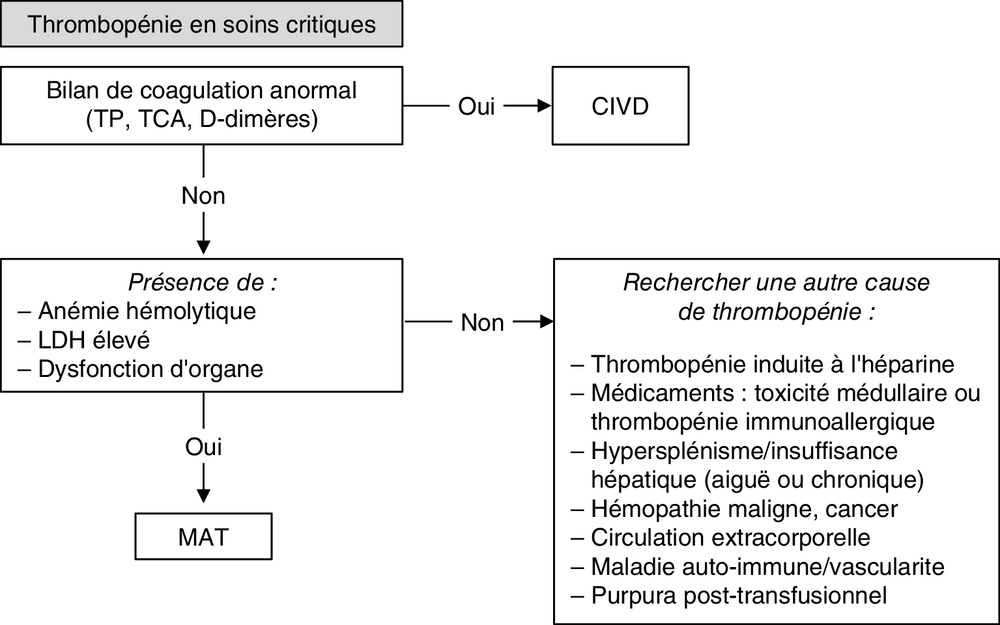
Fig. 63.2. A Arbre décisionnel : orientation diagnostique devant une thrombopénie en soins critiques.
IV. Quelle est la prise en charge initiale ?
L’indication de transfusion plaquettaire dépend de la numération plaquettaire, du contexte clinique et de la nécessité de réaliser des examens invasifs.
Le seuil de 20 · 109/L est habituellement retenu pour un support transfusionnel plaquettaire prophylactique car il existe une augmentation du risque d’hémorragie spontanée en dessous de ce seuil. Le tableau 63.2 décrit les seuils en cas de geste ou situation à risque hémorragique.
Tableau 63.2. A Seuils transfusionnels plaquettaires prophylactiques d’après les recommandations de la HAS 2015.
| Seuil (109/L) | Indications de transfusion prophylactique de plaquettes |
| 20 | Systématique |
| 50 | Avant chirurgie ou geste invasif à risque hémorragique |
| 100 | Avant intervention neurochirurgicale ou chirurgie oculaire complexe ou prise en charge d’un traumatisme crânien |
Une transfusion plaquettaire doit être discutée pour des seuils plus élevés en cas de saignements ou de traitement antiagrégant plaquettaire.
L’indication de support transfusionnel doit également prendre en compte la balance bénéfice/risque. Le support transfusionnel en plaquettes expose à plusieurs risques : immunologique (allo-immunisation), allergique et, dans une moindre mesure, hémodynamique (surcharge vasculaire) et infectieux (exposition virale, infection bactérienne par un produit contaminé). Les aspects particuliers du support transfusionnel sont détaillés dans le chapitre 8.
La transfusion plaquettaire favorise l’allo-immunisation et peut compromettre le rendement transfusionnel ultérieur.
Il faut également noter que la transfusion plaquettaire peut aggraver certaines pathologies (par exemple, la CIVD du choc septique et la MAT). Dans les MAT, la transfusion plaquettaire est même contre-indiquée.
La posologie dépend du poids et du taux de plaquettes du patient. Elle est calculée par l’établissement délivrant le produit sanguin labile.
V. À propos de quelques causes rencontrées en médecine intensive-réanimation
A. Thrombopénie induite par l’héparine (TIH)
Il existe deux types de TIH :
- type 1, non immunologique : la thrombopénie survient dans les 5 premiers jours et est asymptomatique ; elle ne nécessite pas de traitement particulier ni interruption de l’héparine ;
- type 2, immunologique : la thrombopénie survient entre le 5e et 21e jour et s’accompagne de thromboses vasculaires dans 50 % des cas ; il s’agit d’une urgence diagnostique et thérapeutique.
La TIH de type 2 est liée à l’activation plaquettaire par un anticorps anti-facteur 4 plaquettaire (anti-PF4) qui est stimulé par l’héparine. Elle survient plus fréquemment sous héparine non fractionnée que sous héparine de bas poids moléculaire. Le score « 4 T » (Thrombosis, Thrombocytopenia, Time, oTher), incluant le nadir de la thrombopénie, sa cinétique d’installation, la présence ou l’extension de thrombose et l’existence d’un éventuel diagnostic différentiel, permet de définir une probabilité diagnostique. La mise en évidence de l’anticorps anti-PF4 et une positivité du test d’activation plaquettaire permettent de confirmer le diagnostic. Même s’il s’agit d’une thrombopénie, le risque lié à cette entité n’est pas hémorragique mais thrombotique.
Les délais de survenue peuvent être plus courts en cas d’exposition préalable à l’héparine.
En cas de suspicion diagnostique, il est nécessaire d’arrêter immédiatement l’héparine quelle que soit sa forme et de la remplacer par un anticoagulant apparenté : danaparoïde (Orgaran®). En cas d’insuffisance rénale, l’argatroban (Arganova®) est indiqué. S’il existe une thrombose, la posologie doit être celle d’une anticoagulation curative.
B. Coagulation intravasculaire disséminée (CIVD)
Toutes les situations aiguës critiques associées à une activation de l’inflammation (sepsis, pancréatite aiguë, hémopathie, cancer, polytraumatisme, complications obstétricales…) peuvent se compliquer de CIVD.
1. Définition
La CIVD est un syndrome acquis caractérisé par l’activation intravasculaire systémique de la coagulation, provenant de différentes causes.
2. Physiopathologie
L’étape initiale de la CIVD implique la voie du facteur tissulaire (FT).
L’expression ou la libération excessive du facteur tissulaire par de nombreux types de cellules (monocytaires, endothéliales, tumorales, placentaires, prostatiques, pulmonaires) génère une activation systémique de la coagulation avec consommation des facteurs de coagulation et des plaquettes. Il s’ensuit une réaction fibrinolytique (polytrauma, hémopathie) ou au contraire une inhibition de la fibrinolyse (sepsis).
La résultante est la formation de microthrombi disséminés dans les vaisseaux, et principalement dans le cas des CIVD hémorragiques (polytrauma, hémopathie), un syndrome hémorragique.
La thrombopénie est expliquée par la captation des plaquettes circulantes par les microthrombus.
3. Causes
La première cause de CIVD est le sepsis (la CIVD complique 30 à 40 % des sepsis), puis le polytraumatisme et l’hémorragie obstétricale.
La leucémie aiguë promyélocytaire (LAM 3) est souvent associée à une CIVD, dont les principales manifestations sont hémorragiques. La LAM3 est rare, mais ne doit pas être ignorée car elle nécessite un traitement spécifique urgent.
4. Diagnostic positif
Les critères diagnostiques de CIVD associent :
- thrombopénie ou décroissance des plaquettes ;
- diminution du TP ;
- augmentation des marqueurs de la dégradation de la fibrine (dont les D-dimères) ;
- diminution du taux de fibrinogène (peut être normal ou très augmenté, comme au cours du sepsis en raison du syndrome inflammatoire intense).
5. Prise en charge (à titre indicatif)
C Le premier traitement est étiologique.
En cas de syndrome hémorragique ou avant un geste à risque hémorragique, il comporte un traitement symptomatique (PFC, fibrinogène et plaquettes).
C. Syndrome de microangiopathie thrombotique (MAT)
A Le syndrome de microangiopathie thrombotique est un ensemble de maladies caractérisées par la constitution de thromboses microcirculatoires.
Le syndrome de microangiopathie thrombotique est défini de manière clinique et biologique par :
- une anémie hémolytique (élévation du taux des LDH et de la bilirubine libre, effondrement de l’haptoglobine) mécanique (présence de schizocytes et test de Coombs négatif) ;
- une thrombopénie périphérique de consommation ;
- une défaillance d’organe de sévérité variable par ischémie microcirculatoire (essentiellement insuffisance rénale aiguë et signes neurologiques centraux).
L’atteinte correspond histologiquement (fig. 63.3) à une occlusion artériolaire par des thrombus fibrineux.
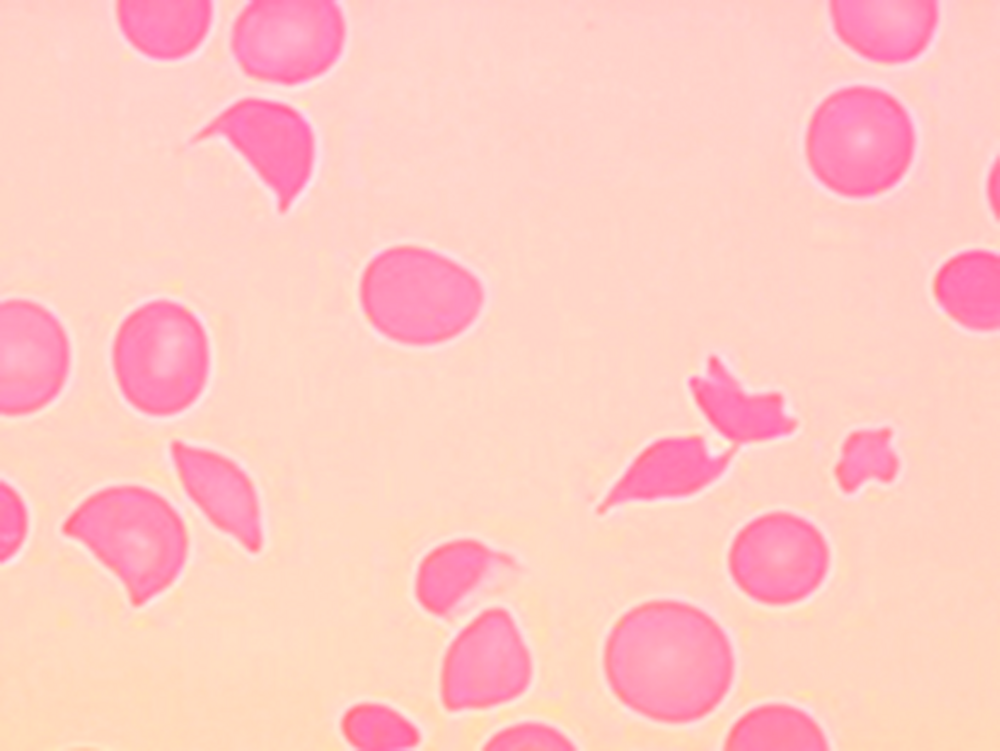
Fig. 63.3. A Le frottis sanguin met en évidence des schizocytes avec un aspect dit en « bicorne » ou en « cimier de casque ». Cette image est caractéristique des syndromes de MAT.
Il existe plusieurs formes de MAT :
- le purpura thrombotique thrombocytopénique (PTT) ;
- le syndrome hémolytique et urémique typique (SHU typique) ;
- le syndrome hémolytique et urémique atypique (SHU atypique) ;
- les microangiopathies thrombotiques secondaires (HTA maligne, cancer métastatique, VIH, médicaments, HELPP syndrome…).
1. Purpura thrombotique thrombocytopénique (PTT)
Cette maladie est caractérisée par un déficit d’activité en ADAMTS13 le plus souvent acquis, auto-immun, beaucoup plus rarement congénital. L’ADAMTS13 est une métalloprotéase permettant le clivage du facteur Willebrand impliqué dans l’hémostase primaire. En l’absence de clivage par l’ADAMTS13, les multimères de facteur Willebrand deviennent hyper-adhésifs et s’agrègent avec les plaquettes. En s’accumulant, ils sont à l’origine de la formation de microthrombus au sein des capillaires et des artérioles de la microcirculation, responsables d’une ischémie et d’une souffrance viscérale disséminée.
La présentation clinique associe une fièvre, une anémie hémolytique et une thrombopénie. L’atteinte d’organe est :
- le plus souvent une atteinte cérébrale (signes neurologiques fluctuants comme des paresthésies, des céphalées, des signes neurosensoriels, jusqu’à un AVC, une crise épileptique ou un coma) ;
- parfois une atteinte cardiaque (élévation des troponines, tachycardie sinusale, infarctus du myocarde) ;
- rarement une atteinte rénale (qui oriente plutôt vers un SHU).
Une activité ADAMTS13 inférieure à 5–10 % signe le diagnostic. Le diagnostic étiologique s’effectue par la recherche d’anticorps anti-ADAMTS13.
Le traitement par échanges plasmatiques est instauré en urgence avant réception du résultat de l’activité ADAMTS13. La transfusion plaquettaire n’est pas indiquée et pourrait aggraver la symptomatologie.
2. Syndrome hémolytique et urémique typique (SHU typique)
Le SHU typique se manifeste classiquement par des diarrhées fébriles chez un enfant. La diarrhée est sanglante dans 70 % des cas. L’atteinte d’organe est une insuffisance rénale aiguë d’apparition brutale avec hématurie, protéinurie, hypertension artérielle, parfois anurie. L’atteinte d’autres organes (en particulier système nerveux central) est possible mais reste toutefois rare et n’évoque pas en première intention un SHU typique.
L’Escherichia coli entérohémorragique producteur de shigatoxine (STEC) est le germe causal le plus fréquent. Le diagnostic est réalisé par la culture des selles et recherche de shigatoxine par PCR dans les selles.
Le traitement est uniquement symptomatique. Une épuration extrarénale est parfois nécessaire.
Le SHU post-diarrhéique avant l’âge de 15 ans est une maladie à déclaration obligatoire.
3. Syndrome hémolytique et urémique atypique (SHU atypique)
Il s’agit d’une entité rare en lien avec une anomalie de la voie alterne du complément dont la protéine C5 est centrale. La défaillance d’organe est le plus souvent une défaillance rénale.
4. Microangiopathies thrombotiques (MAT) secondaires
Les MAT secondaires sont plus fréquentes que les formes primitives. Les causes sont nombreuses : HTA maligne, cancer métastatique, VIH, médicaments, HELLP syndrome…
5. Démarche diagnostique devant un syndrome de microangiopathies thrombotique (MAT)
Devant une thrombopénie avec anémie, il est nécessaire de rechercher une hémolyse mécanique par la réalisation d’un bilan d’hémolyse et la recherche de schizocytes.
Une fois le syndrome de MAT identifié, il faut doser l’activité ADAMTS13 et s’aider du contexte :
- la présence de diarrhée glairosanglante fébrile avec une insuffisance rénale aiguë chez un enfant oriente vers un SHU typique ;
- la présence d’une atteinte cérébrale oriente vers un PTT ;
- il faut également évoquer d’autres causes spécifiques de syndrome de MAT (HELLP syndrome chez la femme enceinte, HTA maligne, cancer, certaines chimiothérapies, complications liées au VIH et à la transplantation d’organe).
En l’absence de tableau évident de SHU typique et/ou de signes orientant de façon évidente vers une MAT secondaire, il est nécessaire de débuter en urgence des échanges plasmatiques. Des traitements spécifiques des SHU et PTT peuvent ensuite se discuter.
A Quiz 3
Un patient de 42 ans se présente aux urgences un vendredi soir pour une épistaxis dans un contexte d’altération de l’état général avec fièvre, asthénie, anorexie et amaigrissement. Il présente par ailleurs des ecchymoses multiples au niveau des bras et des membres inférieurs mais dit ne pas s’être cogné récemment pourtant. Le bilan biologique objective une anémie à 6,4 g/dL et une thrombopénie à 16 · 109/L ainsi qu’une hyperleucocytose à 56 000/mm3 avec présence de blastes dans le sang. Le bilan d’hémostase est fortement perturbé avec présence d’une CIVD (baisse des facteurs de la coagulation dont le facteur V et le fibrinogène). Vous suspectez une leucémie aiguë myéloïde (LAM).
Que faites-vous au plan diagnostique et thérapeutique ?
D. Autres causes de thrombopénies pouvant être rencontrées chez des patients critiques
La thrombopénie septique est fréquente en réanimation. Il s’agit principalement de mécanismes périphériques, mais de nombreux mécanismes coexistent. Il existe une part d’inflammation systémique, de coagulation intravasculaire, d’hémophagocytose réactionnelle. Le sepsis engendre également une réponse immunitaire inappropriée avec sécrétion d’anticorps anti-plaquettes pouvant se fixer à la surface altérée des plaquettes ou sur des produits bactériens fixés aux plaquettes. Le taux de plaquettes reflète la sévérité du sepsis et son traitement repose avant tout sur la prise en charge de l’état septique.
Le syndrome catastrophique des anti-phospholipides (CAPS) est une forme rare du syndrome des anti-phospholipides (SAPL) qui met en jeu le pronostic vital. Le CAPS est caractérisé par la survenue de thromboses microcirculatoires multiples, diffuses et simultanées jusqu’à la défaillance multiviscérale.
Le syndrome d’activation macrophagique (SAM) est une pathologie rare mais extrêmement grave. Il correspond à une activation histiocytaire majeure caractérisée cliniquement par un tableau bruyant avec une fièvre élevée, une hépatosplénomégalie et biologiquement par une cytopénie, une hyperferritinémie, une hypertriglycéridémie, une hypofibrinogénémie, une élévation des LDH, des anomalies du bilan hépatique. Le myélogramme peut mettre en évidence des images d’hémophagocytose.
La thrombopénie par allo-immunisation anti-plaquettes : il s’agit d’une complication dysimmunitaire de la transfusion plaquettaire. Le receveur de phénotype HPA1b développe des anticorps anti-HPA1a détruisant les plaquettes autologues. Le mécanisme de destruction des plaquettes autologues n’est pas élucidé. La symptomatologie est marquée par un purpura thrombopénique qui peut mettre en jeu le pronostic vital.
Le purpura thrombopénique immunologique (PTI) est un diagnostic d’élimination. Cette maladie est abordée dans les enseignements de médecine interne et d’hématologie. Elle se rencontre en réanimation lors des complications hémorragiques et nécessite alors une prise en charge spécifique (corticothérapie et immunoglobulines intraveineuses).
Points
de vigilance
- L’apparition d’une thrombopénie est fréquente en réanimation mais n’est pas à négliger.
- L’apparition d’une thrombopénie sans aucun signe clinique de thrombopénie et sans cause évidente doit faire rechercher une agrégation plaquettaire en présence d’EDTA.
- Certains diagnostics doivent absolument être établis rapidement (CIVD, MAT, TIH) car ils nécessitent une prise en charge urgente.
- La survenue d’une thrombopénie chez un patient traité par héparine doit systématiquement faire évoquer une thrombopénie induite par l’héparine.
- Une thrombopénie est souvent à risque hémorragique mais peut parfois être associée à un risque thrombotique dans certaines causes de thrombopénie de consommation (CIVD, MAT et TIH notamment).
Tic-tac…
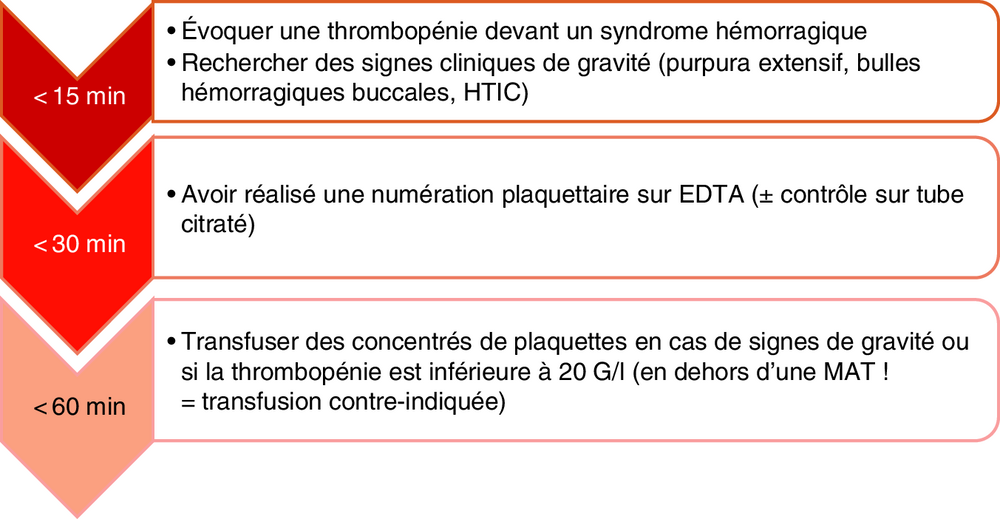
Une situation clinique… Deux prises en charge
Un patient de 74 ans, ayant été hospitalisé il y a 2 mois pour la mise en place d’une prothèse de hanche, présente à 4 jours de la prise en charge d’un choc septique, alors que l’évolution est jusqu’à présent favorable, une vive douleur au niveau du site d’insertion du cathéter artériel radial. L’écho-doppler artérielle met en évidence une thrombose de l’artère radiale. Le bilan du patient est normal, hormis une chute des plaquettes à 130 · 109/L alors qu’elles étaient à 440 · 109/L la veille.
Où François ne fait pas ce qu’il faut…
Devant ce tableau de thrombose artérielle, François arrête le traitement par héparine de bas poids moléculaire à dose préventive et débute un traitement par héparine non fractionnée à dose curative. Il contrôle la numération-formule sanguine avant de décider d’éventuelles explorations concernant la thrombopénie.
Où l’on peut faire confiance à François
Devant l’apparition brutale d’une thrombopénie et la survenue d’une thrombose artérielle, François évoque une TIH de type 2. L’exposition récente à l’héparine, lors de l’hospitalisation pour la prothèse de hanche, explique le délai très court entre le début de l’exposition à l’héparine et les symptômes. François suspend immédiatement, sans attendre les résultats des examens confirmant le diagnostic de TIH, le traitement par héparine de bas poids moléculaire à dose préventive et débute un traitement anticoagulant curatif par danaparoïde (Orgaran®). Il prescrit un bilan biologique sanguin comprenant un bilan de coagulation (TP, TCA, D-dimères, antithrombine) pour éliminer de principe une CIVD, et un bilan permettant de confirmer le diagnostic de TIH après avoir calculé le score « 4T » (recherche d’anticorps anti-PF4 ± test d’agrégation plaquettaire).
Réponses aux quiz
Quiz 1
L’association anémie + thrombopénie doit faire évoquer une MAT (PTT dans ce contexte de symptomatologie neurologique). Le diagnostic sera confirmé par la présence d’une hémolyse (réticulocytose, haptoglobine effondrée, élévation de la bilirubinémie libre et des LDH) mécanique (présence de schizocytes au frottis). Il ne faut pas transfuser de concentrés de plaquettes qui pourraient aggraver la situation clinique (aggravation des phénomènes de thrombose par consommation). Il ne faut pas non plus réaliser de ponction lombaire, contre-indiquée devant la thrombopénie !
Quiz 2
Il s’agit certainement d’une thrombopénie d’origine centrale dans le cadre d’une aplasie post-chimiothérapie. Devant une thrombopénie < 20 · 109/L, il faut transfuser un concentré plaquettaire pour prévenir la survenue d’un syndrome hémorragique grave (hémorragie intracrânienne, notamment).
Quiz 3
Un contact doit être pris immédiatement avec un centre d’hématologie. Le myélogramme sera réalisé en urgence. La présence d’une CIVD dans ce contexte fait suspecter une LAM de type 3 (promyélocytaire). Le traitement étiologique est une urgence.
▶ e-learning CEMIR
La vidéo « Thrombopénie en soins critiques » est accessible par ce QR code :
▶ Regarder la vidéo associée (e-learning CEMIR)
▶ Entraînement
DP 1
Une patiente de 38 ans présente des épigastralgies avec une pesanteur abdominale intense et une sensation de dyspnée. Elle consulte aux urgences, est apyrétique et sort sous traitement symptomatique.
Elle consulte de nouveau pour la persistance des symptômes quelques jours plus tard. Un bilan biologique montre alors : urée 2,8 mmol/L, créatinine 78 µmol/L, plaquettes 79 G/L, Hb 13,3 g/dL, leucocytes 11 G/L.
Deux jours plus tard, elle présente un épisode d’hématurie et une douleur hypogastrique motivant un appel des pompiers. À l’arrivée des pompiers sont notées une hématémèse noirâtre de moyenne abondance et une hématurie totale. Elle présente une fièvre à 38,2 °C. Vous notez un purpura déclive non infiltré. Les paramètres hémodynamiques sont : fréquence cardiaque 73/min, pression artérielle 144/90 mmHg, fréquence respiratoire 20/min, SatO2 97 % en air ambiant.
Le nouveau bilan biologique aux urgences montre :
• Hémoglobine 10,0 g/dL (N = 11,5–16,0).
• VGM 84,5 fL (N = 80,0–100,0).
• Plaquettes 17 G/L (N = 150–450).
• Leucocytes 13,3 G/L (N = 4,0–10,0).
• Polynucléaires neutrophiles 11,27 G/L (N = 1,80–7,70).
• Polynucléaires, éosinophiles 0,01 G/L (N = 0,00–0,55).
• Polynucléaires basophiles 0,01 G/L (N = 0,00–0,15).
• Lymphocytes 0,87 G/L (N = 1,00–4,00).
• Monocytes 1,12 G/L (N = 0,20–1,00).
• Schizocytes 2 % (N = 0–0,9).
• Réticulocytes 1,9 %.
• Nb Réticulocytes 82 G/L (N = 25–100).
• Sodium 142 mmol/L (N = 137–145).
• Potassium 4,2 mmol/L (N = 3,5–5,1).
• Chlore 105 mmol/L (N = 98–107).
• Réserve alcaline 26 mmol/L (N = 22–30).
• Protides 73 g/L (N = 60–80).
• Urée 11,6 mmol/L (N = 1,5–7,5).
• Créatinine 187 µmol/L (N = 55–90).
• Haptoglobine 0,09 g/L (N = 0,30–2,00).
• Bilirubine totale 72 µmol/L (N < 17).
• Bilirubine directe 10 µmol/L.
• Bilirubine libre 62 µmol/L (N < 14).
β-hCG négatif.
B Question 1 – QROC
Quel syndrome suspectez-vous ? [en 1 à 5 mots sans abréviation.]
B Question 2 – QRU
Vous suspectez un syndrome de microangiopathie thrombotique.
Comment expliquez-vous l’élévation de la bilirubine ?
A angiocholite aiguë
B cholangite sclérosante
C maladie de Gilbert
D hémolyse mécanique
E hémolyse auto-immune
B Question 3 – QRPC
À l’entretien avec la patiente, elle ne décrit aucune diarrhée ou trouble digestif autre que les plaintes précisées préalablement. Elle ne prend aucun traitement.
Quelles sont les deux hypothèses principales à ce stade ?
A syndrome hémolytique et urémique typique
B syndrome hémolytique et urémique atypique
C HELLP syndrome
D purpura thrombotique thrombocytopénique
E purpura fulminans
B Question 4 – QROC
Vous suspectez notamment un syndrome hémolytique et urémique (SHU) atypique et un purpura thrombotique thrombocytopénique (PTT).
Quel serait le dosage sanguin qui vous permettrait de conclure formellement à un PTT ? [en 1 à 5 mots sans abréviation.]
Les corrigés sont à retrouver page 962.